30 de outubro de 2026
Relatórios publicados sobre o PT-141
Descarregar PDF
Relatórios publicados caracterizam o PT-141 (bremelanotida) como um agonista sintético de recetores de melanocortina, um heptapéptido cíclico, com dados pré-clínicos fundamentais sobre vias centrais de motivação sexual e dois ensaios aleato
Identidade química e contexto de catálogo
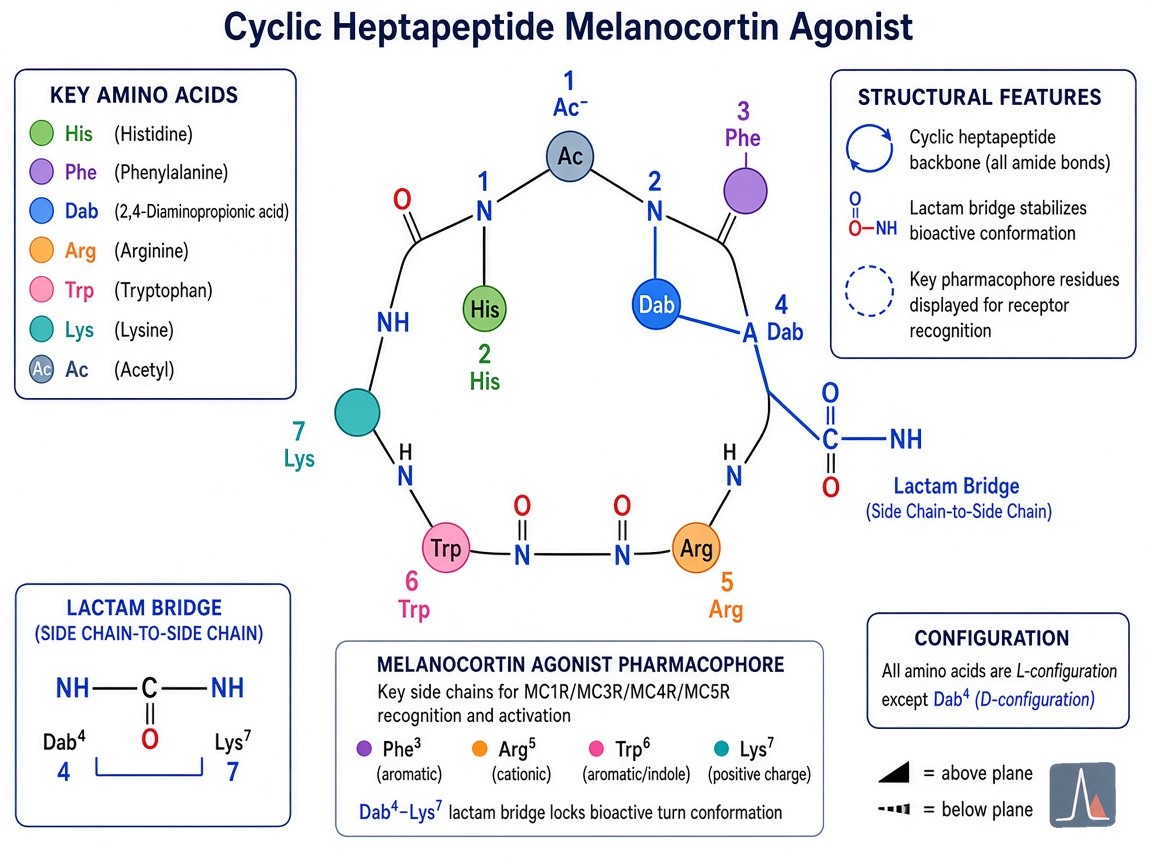
PT-141 é a designação de investigação da bremelanotida, um análogo sintético heptapeptídico cíclico da hormona α-melanócito-estimulante (α-MSH), com a sequência Ac-Nle-ciclo[Asp-His-D-Phe-Arg-Trp-Lys]-OH (fórmula molecular C₅₀H₆₈N₁₄O₁₀). Funciona como agonista não seletivo dos recetores de melanocortina, com maior afinidade para MC4R e MC3R em circuitos hipotalâmicos centrais, em particular na área pré-óptica medial (mPOA), onde modula a sinalização dopaminérgica de modo a aumentar a motivação sexual. Isto distingue-o de agentes de ação periférica, como os inibidores da PDE5. O composto foi otimizado a partir de análogos anteriores da melanocortina durante o desenvolvimento pela Palatin Technologies e recebeu aprovação da FDA em 2019 como Vyleesi, um autoinjetor subcutâneo de 1,75 mg para uso conforme necessário na perturbação do desejo sexual hipoativo (HSDD) adquirida e generalizada em mulheres pré-menopáusicas. No catálogo da Rierink é fornecido estritamente para investigação laboratorial. Os materiais no sítio destinam-se apenas a investigação laboratorial. Não são medicamentos. Relatar um ensaio em seres humanos não constitui orientação para utilizar o material de investigação dessa forma.
Descoberta fundamental, farmacologia dos recetores e estudos mecanísticos in vitro (artigos in_vitro e de método, 1998–década de 2010)
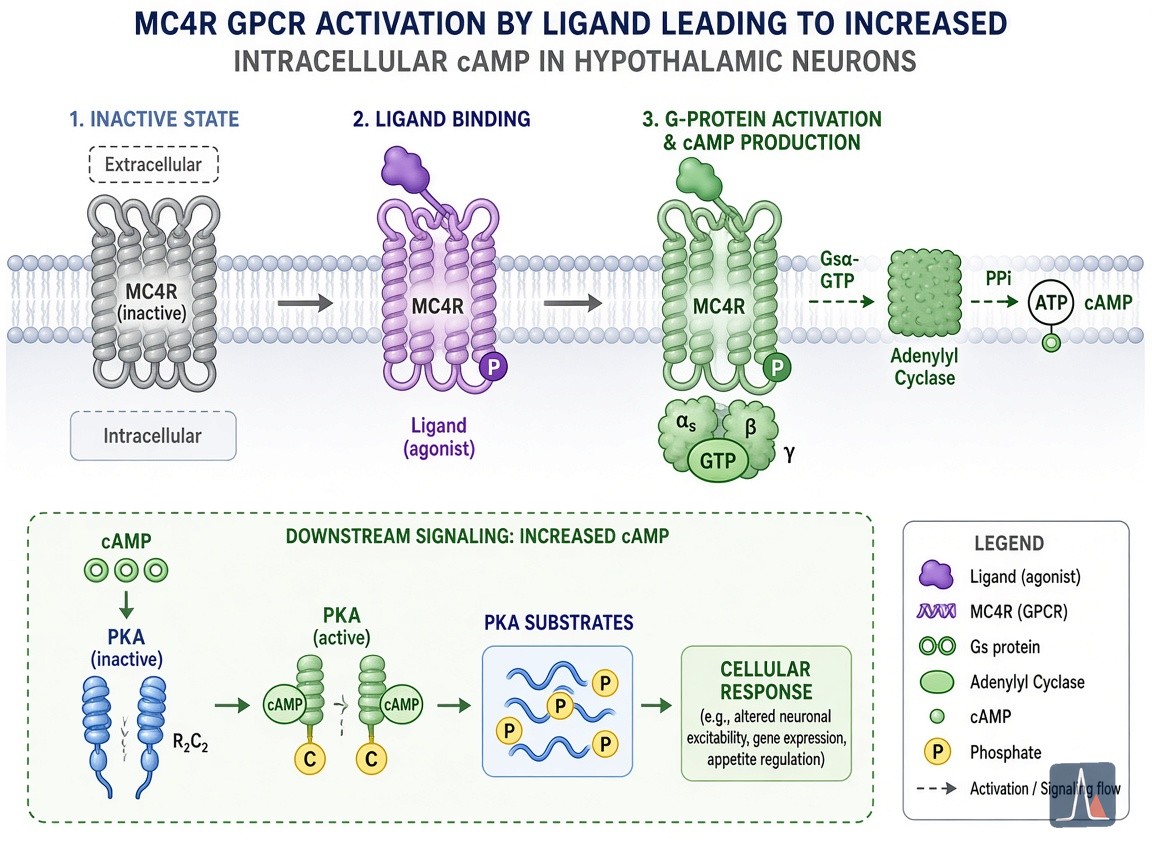
A descoberta inicial remonta a trabalho de relação estrutura-atividade sobre análogos da α-MSH e da Melanotan II nas décadas de 1990 e início de 2000. Ensaios in vitro de deslocamento de radioligando e de acumulação funcional de cAMP em linhas celulares recombinantes estabeleceram potência nanomolar no MC4R humano (Ki ≈ 0,25–2,5 nM), com atividade agonista no MC3R e no MC1R, mas atividade marcadamente inferior no MC2R. Estes estudos confirmaram sinalização acoplada a Gₛ conducente a aumento do cAMP intracelular sem estimulação suprarrenal significativa. Artigos metodológicos detalharam a estabilidade por HPLC, a formulação para administração subcutânea e a seletividade de subtipo de recetor que reduziu efeitos melanogénicos indesejados relativamente aos compostos parentais. Não existe replicação in vitro independente em grande escala para além do trabalho associado ao promotor, e os dados de linhas celulares não captam toda a complexidade dos circuitos do SNC. !Esquema molecular do PT-141 Representação esquemática da estrutura heptapeptídica cíclica do PT-141.
Modelos animais pré-clínicos de comportamento sexual apetitivo e vias da melanocortina (artigos em animais, 2003–década de 2010)
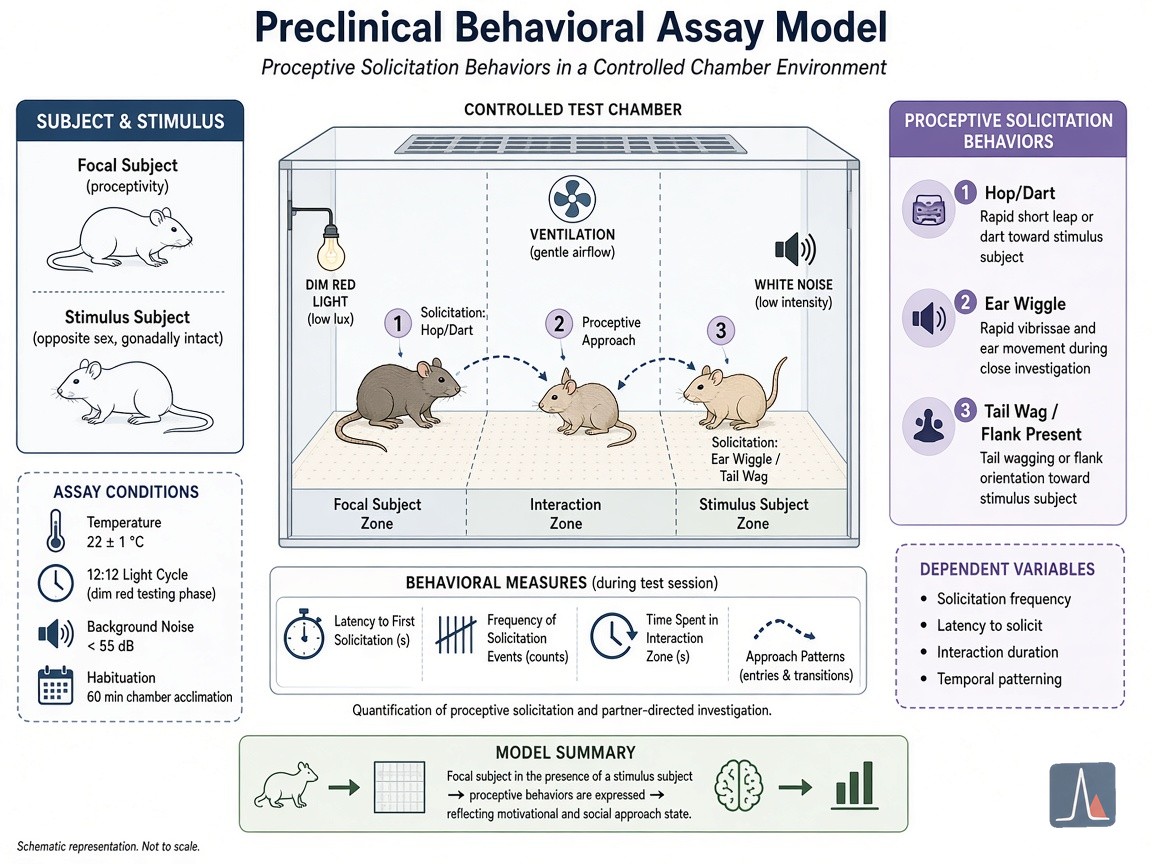
Estudos em roedores forneceram a base mecanística. Pfaus et al. (2004, PNAS) referiram que o PT-141 subcutâneo ou intracerebroventricular aumentou seletiva e dose-dependentemente comportamentos proceptivos de solicitação (solicitações, saltos, dardos, movimentos das orelhas) em ratas ovariectomizadas preparadas com estrogénio, em câmaras de dois níveis e de pacing, sem alterar quocientes de lordose, intervalos de pacing, locomoção geral ou perceção da recompensa sexual. A infusão direta na mPOA reproduziu o efeito; a infusão no hipotálamo ventromedial não o fez. A imunorreatividade para c-Fos e a microdiálise mostraram ativação de circuitos hipotalâmicos e mesolímbicos com aumento da libertação de dopamina na mPOA. Modelos em ratos machos e em primatas não humanos demonstraram ereções penianas por vias centrais. Estes achados estabeleceram o PT-141 como modulador de componentes apetitivos do tipo «desejo», e não de reflexos consumatórios. As limitações incluem comportamento específico da espécie, requisitos de preparação hormonal e tradução direta incerta para a experiência subjetiva humana. Trabalho posterior de confirmação em roedores reforçou a mediação pelo MC4R, mas acrescentou matizes sobre o envolvimento mesolímbico. !Esquema da via de sinalização do MC4R Esquema de farmacologia de recetores e de sinalização in vitro.
Farmacologia clínica humana inicial e estudos de prova de conceito (artigos de farmacologia clínica, 2003–década de 2010)
O trabalho humano inicial centrou-se na fisiologia erétil masculina. Pequenos estudos laboratoriais (Diamond 2004, Rosen 2004) com monitorização por RigiScan referiram respostas eréteis dependentes da dose ao PT-141 intranasal ou subcutâneo em homens saudáveis e em homens com disfunção erétil ligeira a moderada, com início cerca de 30 minutos e alguma atividade em não respondedores a inibidores da PDE5. Um estudo-piloto paralelo em mulheres pré-menopáusicas com perturbação da excitação sexual sugeriu melhorias em medidas subjetivas de desejo e de resposta genital. Estudos farmacocinéticos caracterizaram absorção rápida, semivida curta compatível com uso conforme necessário, e rubor, cefaleia e náusea transitórios frequentes. Um EAC de 2008 em homens com disfunção erétil referiu resultados positivos, mas recebeu posteriormente uma expressão de preocupação da revista; um estudo relacionado em mulheres foi retratado. Estes relatos iniciais estabeleceram prova de conceito para atividade pró-sexual central, mas foram limitados por amostras pequenas, contextos laboratoriais e não domiciliários, e preocupações metodológicas em publicações selecionadas. Não surgiram dados robustos em indivíduos saudáveis nem sobre melhoria do desempenho. !Esquema de ensaio comportamental em rata Esquema de modelo animal de comportamento sexual apetitivo.
Ensaio aleatorizado de fase 2b de determinação de dose em mulheres pré-menopáusicas com disfunção sexual feminina (artigo clínico, 2016)
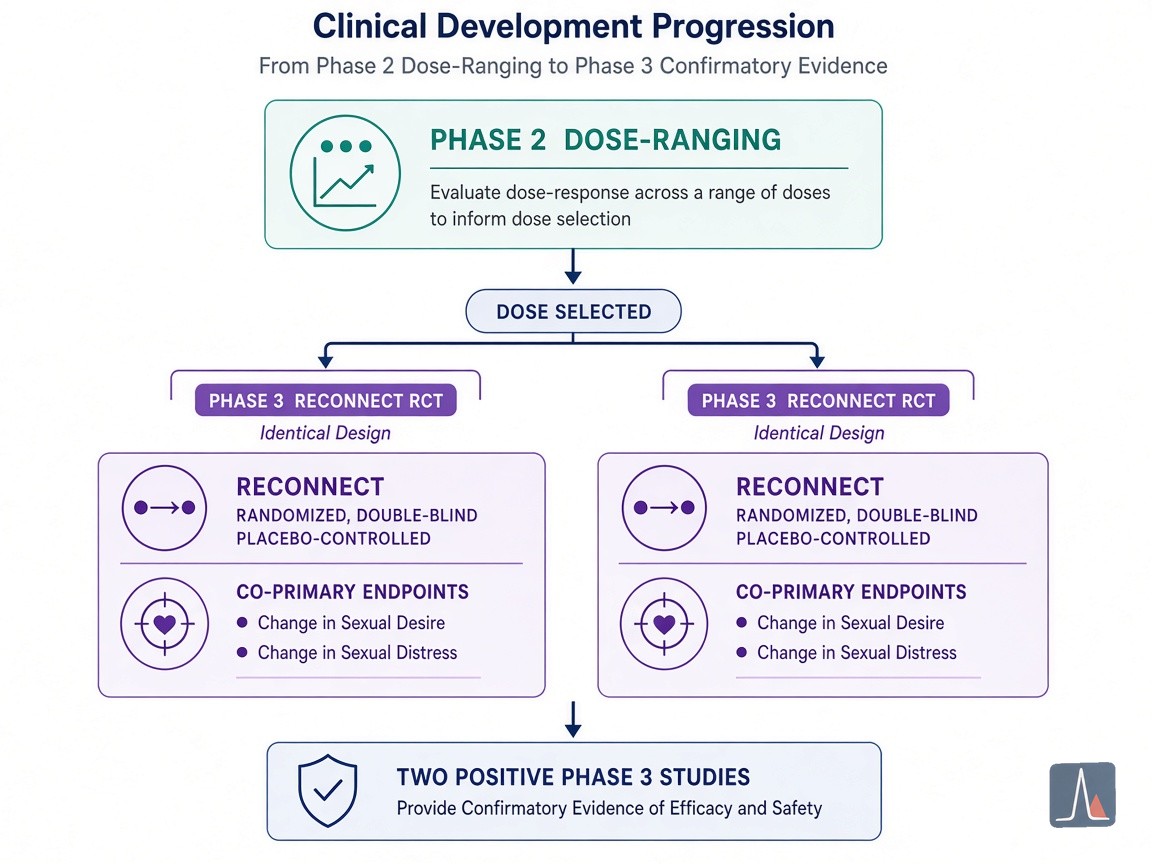
Um estudo de 12 semanas, aleatorizado, em dupla ocultação e controlado por placebo, de determinação de dose, em cerca de 397 mulheres pré-menopáusicas com HSDD, perturbação da excitação sexual feminina ou ambas, testou doses subcutâneas autoadministradas (0,75, 1,25 ou 1,75 mg) conforme necessário. Os braços agrupados de 1,25/1,75 mg mostraram aumentos estatisticamente significativos de acontecimentos sexuais satisfatórios (+0,7 vs +0,2 por mês, p=0,018), da pontuação total do FSFI e reduções do sofrimento no FSDS-DAO em comparação com placebo. Os acontecimentos adversos espelharam os dos ensaios posteriores, com predominância de náusea. Este estudo apoiou a seleção da dose de 1,75 mg para a fase 3, ao mesmo tempo que salientou a relação dose-resposta tanto para a eficácia como para a tolerabilidade. As limitações incluíram população diagnóstica mista e dependência de instrumentos de autorrelato suscetíveis a viés de expectativa. !Esquema do programa de ensaios clínicos Visão geral do programa pivotal de desenvolvimento clínico.
Ensaios pivotais aleatorizados de fase 3 na perturbação do desejo sexual hipoativo (programa RECONNECT, artigos clínicos, 2019)
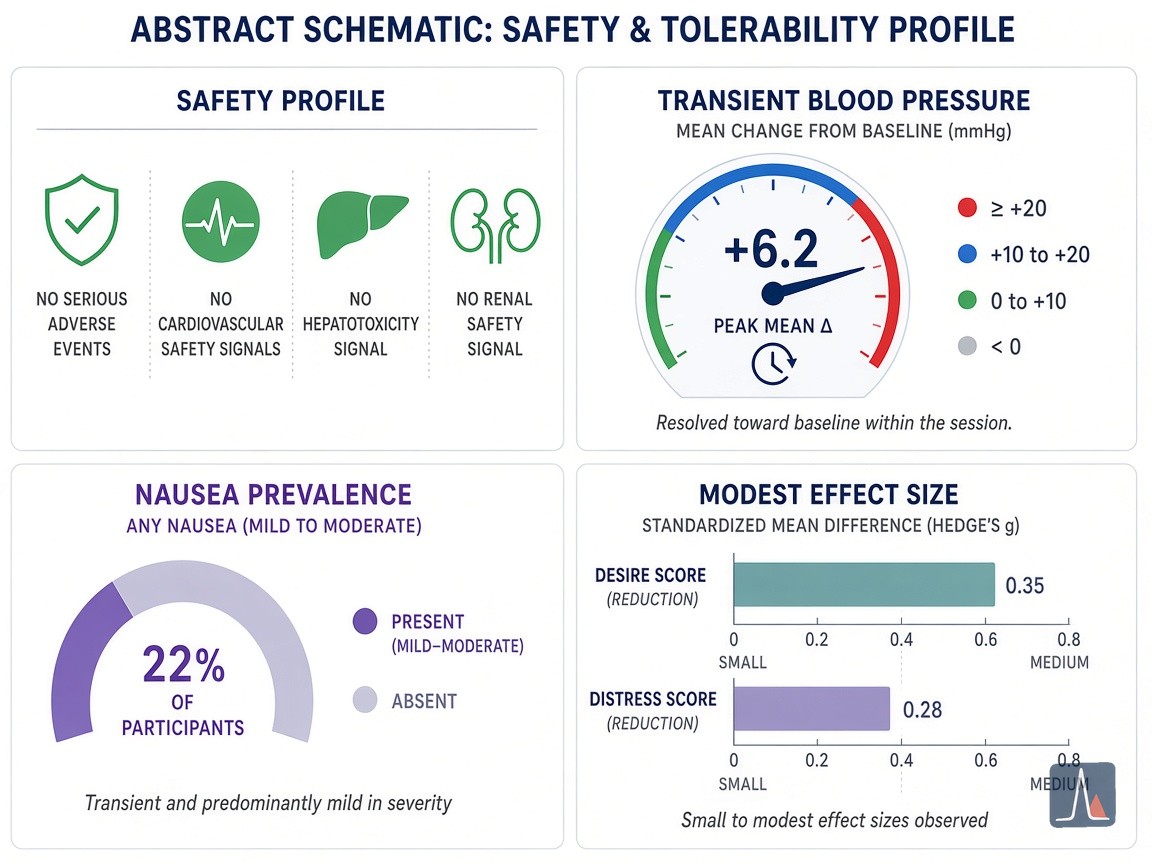
Dois ensaios de fase 3 multicêntricos, aleatorizados, em dupla ocultação e controlados por placebo, idênticos (RECONNECT 301 e 302; Kingsberg et al., Obstet Gynecol 2019; NCT02333071, NCT02338960), incluíram 1 267 mulheres pré-menopáusicas (idade média 39 anos, predominantemente brancas, centros nos EUA) com HSDD adquirida e generalizada. As participantes receberam 1,75 mg de PT-141 ou placebo por via subcutânea, conforme necessário, antes da atividade sexual, durante 24 semanas. Os critérios de avaliação coprimários foram atingidos em ambos os estudos e na análise integrada: alteração em relação ao valor basal na pontuação do domínio de desejo do FSFI (+0,30 e +0,42 individualmente; +0,35 na análise integrada, p<0,001) e redução da pontuação de sofrimento associado ao desejo no FSDS-DAO (−0,37, −0,29; −0,33 na análise integrada, p≤0,005). Os benefícios surgiram à semana 4. As taxas de respondedores foram mais elevadas com o tratamento ativo (~58% vs ~36%). A alteração no número de acontecimentos sexuais satisfatórios (secundário) não atingiu significância de forma consistente. Os efeitos foram estatisticamente robustos, mas modestos em magnitude absoluta em escalas relatadas pelas doentes. !Esquema de resumo de segurança e eficácia Esquema dos achados integrados de segurança e eficácia.
Perfil de segurança integrado, extensão em rótulo aberto, análises de subgrupos e relatos exploratórios (artigos agrupados, de extensão e clínicos, 2019–2026)
Dados de segurança agrupados do programa de desenvolvimento clínico (~3 500 participantes em 43 estudos) identificaram náusea (40% vs 1,3% com placebo), rubor (20,3%) e cefaleia (11,3%) como os acontecimentos adversos emergentes do tratamento mais frequentes; a maioria foi ligeira ou moderada, ocorreu predominantemente após a primeira dose e diminuiu com o uso repetido. A descontinuação por acontecimentos adversos foi de ~8–10% com o fármaco versus ~1–2% com placebo. Um estudo dedicado de pressão arterial ambulatória confirmou pequenos aumentos transitórios após a dose (~3 mmHg na sistólica). A extensão de 52 semanas em rótulo aberto (Simon et al., 2019; n=684 incluídas, 272 completaram) mostrou melhoria sustentada ou adicional nas pontuações de desejo, sem novos sinais de segurança. As análises de subgrupos (idade, IMC, testosterona basal, uso de contracetivo hormonal, presença de comorbilidade de excitação) foram em grande medida consistentes com os resultados globais. Um pequeno estudo de fase 2b em rótulo aberto de 2024, BREAKOUT (n=16 que completaram), em nefropatia diabética de tipo 2, referiu sinais de redução da razão proteína/creatinina na urina e de estabilização da TFGe quando adicionado ao tratamento padrão, sugerindo possíveis efeitos mais amplos anti-inflamatórios ou protetores dos tecidos da melanocortina; estes dados permanecem preliminares e não confirmados em ensaios controlados de maior dimensão.
Sínteses de evidência, reanálises independentes, contexto regulamentar e limitações recorrentes (artigos de revisão, reanálise e regulamentares, 2019–2026)
Revisões de peritos e documentos regulamentares afirmam que o mecanismo preciso que traduz o agonismo do MC4R em melhoria dos sintomas de HSDD permanece incompletamente elucidado, mas envolve de forma plausível a modulação dopaminérgica hipotalâmica de vias sexuais excitatórias. O rótulo da FDA nota que a indicação se restringe a mulheres pré-menopáusicas com HSDD não devida a causas médicas, psiquiátricas, relacionais ou relacionadas com medicação, com limites de dose (máximo de uma dose por 24 horas e oito por mês) e advertências para elevação transitória da pressão arterial, hiperpigmentação com uso repetido (efeito no MC1R) e contraindicações em hipertensão não controlada ou doença cardiovascular conhecida. Uma reanálise independente (Spielmans et al., J Sex Res 2024) examinou os 11 resultados de eficácia pré-especificados dos ensaios RECONNECT, notando que oito não tinham sido integralmente publicados nos relatos primários; os efeitos nestes variaram de nulos a pequenos, e os instrumentos primários (desejo do FSFI e item 13 do FSDS-DAO) possuem evidência de validade publicada limitada especificamente em populações com HSDD. As definições categóricas de respondedor pareceram post hoc em alguns casos. Foram salientados o abandono elevado motivado por acontecimentos adversos e taxas mais baixas de continuação para a extensão em rótulo aberto entre participantes tratadas com o fármaco. Revisões sistemáticas reconhecem significância estatística nos coprimários, mas caracterizam o benefício clínico global como modesto, dadas as respostas tipicamente grandes ao placebo nos ensaios de disfunção sexual feminina, a suscetibilidade dos critérios subjetivos a viés de expectativa e a ausência de grandes estudos confirmatórios independentes. Não existe aprovação para homens, mulheres pós-menopáusicas ou melhoria do desempenho em indivíduos saudáveis; os dados iniciais de disfunção erétil masculina permanecem limitados e metodologicamente mistos. O interesse recente em agonistas da melanocortina para afeções inflamatórias ou renais é exploratório.
Contexto da evidência e limitações recorrentes
A literatura publicada sobre o PT-141 como composto isolado fornece uma das bases de evidência clínica mais desenvolvidas entre péptidos de investigação no domínio da função sexual, ancorada por dois grandes ensaios controlados aleatorizados de fase 3 idênticos, que sustentam a aprovação regulamentar para uma indicação estreitamente definida. A consistência pré-clínica entre modelos comportamentais em roedores e a farmacologia dos recetores apoia de forma robusta um mecanismo central mediado pelo MC4R para a motivação sexual apetitiva. Contudo, limitações recorrentes temperam a interpretação: os tamanhos de efeito em resultados relatados pelas doentes, validados mas subjetivos, são modestos (d de Cohen na ordem de ~0,4); o significado clínico continua a ser debatido; a náusea permanece uma barreira proeminente de tolerabilidade; quase todos os dados pivotais provêm do programa de desenvolvimento do promotor; e reanálises independentes levantaram preocupações quanto a relato seletivo de resultados, validade dos critérios na população-alvo e magnitude do benefício quando se consideram todas as medidas pré-especificadas. Os dados em homens são mais fracos, com alguns relatos iniciais a apresentarem ressalvas metodológicas ou notas de preocupação de revistas. Não existem estudos de elevada qualidade sobre o uso em populações saudáveis ou sobre melhoria do desempenho. Sinais exploratórios em indicações não sexuais, como a nefropatia diabética, requerem confirmação independente em ensaios controlados de maior dimensão. No conjunto, os relatórios publicados estabelecem um perfil farmacológico caracterizado e um sinal modesto de eficácia no contexto aprovado, ao mesmo tempo que sublinham os desafios bem documentados de desenvolver e medir tratamentos para perturbações do desejo sexual feminino. Investigação independente futura poderia clarificar melhor a relevância translacional, os resultados a longo prazo e a potencial utilidade noutras afeções responsivas à melanocortina.
Fontes
- Kingsberg SA, et al. Bremelanotide for the Treatment of Hypoactive Sexual Desire Disorder: Two Randomized Phase 3 Trials. Obstet Gynecol. 2019;134(5):899-908. doi:10.1097/AOG.0000000000003500. PMID: 31599840. PMC6819021.
- Pfaus JG, et al. Selective facilitation of sexual solicitation in the female rat by a melanocortin receptor agonist. Proc Natl Acad Sci U S A. 2004;101(27):10201-4. doi:10.1073/pnas.0400491101. PMID: 15226502.
- Molinoff PB, et al. PT-141: a melanocortin agonist for the treatment of sexual dysfunction. Ann N Y Acad Sci. 2003;994:96-102. doi:10.1111/j.1749-6632.2003.tb03167.x. PMID: 12851303.
- Clayton AH, et al. Bremelanotide for female sexual dysfunctions in premenopausal women: a randomized, placebo-controlled dose-finding trial. Womens Health (Lond). 2016. doi:10.2217/whe-2016-0018.
- Spielmans GI, Ellefson EM. Small Effects, Questionable Outcomes: Bremelanotide for Hypoactive Sexual Desire Disorder. J Sex Res. 2024;61(4):540-561. doi:10.1080/00224499.2023.2175192. PMID: 36809187.
- Clayton AH, et al. Safety Profile of Bremelanotide Across the Clinical Development Program. J Womens Health (Larchmt). 2022;31(2):171-182. doi:10.1089/jwh.2021.0191. PMID: 35147466.
- Revisões adicionais, análises agrupadas e documentos regulamentares (2019–2026) do PubMed e do rótulo da FDA.
Sources
- PT-141: a melanocortin agonist for the treatment of sexual dysfunction, 2003. https://doi.org/10.1111/j.1749-6632.2003.tb03167.x
- Selective facilitation of sexual solicitation in the female rat by a melanocortin receptor agonist, 2004. https://doi.org/10.1073/pnas.0400491101
- Bremelanotide for the Treatment of Hypoactive Sexual Desire Disorder: Two Randomized Phase 3 Trials, 2019. https://doi.org/10.1097/AOG.0000000000003500
- Safety Profile of Bremelanotide Across the Clinical Development Program, 2022. https://doi.org/10.1089/jwh.2021.0191
- Small Effects, Questionable Outcomes: Bremelanotide for Hypoactive Sexual Desire Disorder, 2024. https://doi.org/10.1080/00224499.2023.2175192
Mais notas
- Agonista Duplo Survodutida: Evidência Pré-clínica e ClínicaA entrada de catálogo aberto da survodutida descreve um péptido sintético acilado de 29 aminoácidos, agonista duplo dos recetores do glucagon e do GLP-1, fornecido como pó liofilizado de elevada pureza para investigação metabólica laborator
- Dulaglutido: agonista do recetor de GLP-1 nos cuidados metabólicosO dulaglutido é um agonista recombinante do recetor de GLP-1, em fusão com Fc, concebido para administração semanal na investigação metabólica laboratorial e clínica. Ensaios aleatorizados referem melhorias glicémicas, redução do risco card
- Mistura de cagrilintida-semaglutida: contexto de catálogo aberto e evidência de ensaios metabólicosA mistura de cagrilintida-semaglutida do catálogo aberto disponibiliza um emparelhamento de investigação de um agonista dos recetores da amilina e um agonista dos recetores de GLP-1 para estudos metabólicos laboratoriais. Ensaios aleatoriza
Toda a informação e os produtos referidos destinam-se exclusivamente a utilização laboratorial e de investigação. Não se destinam a uso humano ou veterinário. Não se destinam a diagnosticar, tratar, curar ou prevenir qualquer doença.